Arregla el plano de la casa
ADN
Corrige la mutación en el ADN para que la célula pueda fabricar la proteína correcta.
Un mapa del conocimiento actual: qué se sabe del mecanismo, qué vías se están explorando para atacarlo y cómo se traduce todo esto en estudios con personas.
Para quienes profundizamos en las investigaciones actuales contra las enfermedades neurológicas —concretamente aquellas causadas por una mutación en el gen MFN2— nos encontramos con tres vías principales de ataque: la génica, la molecular y la farmacológica.
ADN
Corrige la mutación en el ADN para que la célula pueda fabricar la proteína correcta.
ARN
Actúa sobre el mensaje intermedio para que no llegue a producirse la proteína defectuosa.
Proteínas / neurona
No toca el código genético: ayuda a la neurona a funcionar mejor a pesar de la mutación.
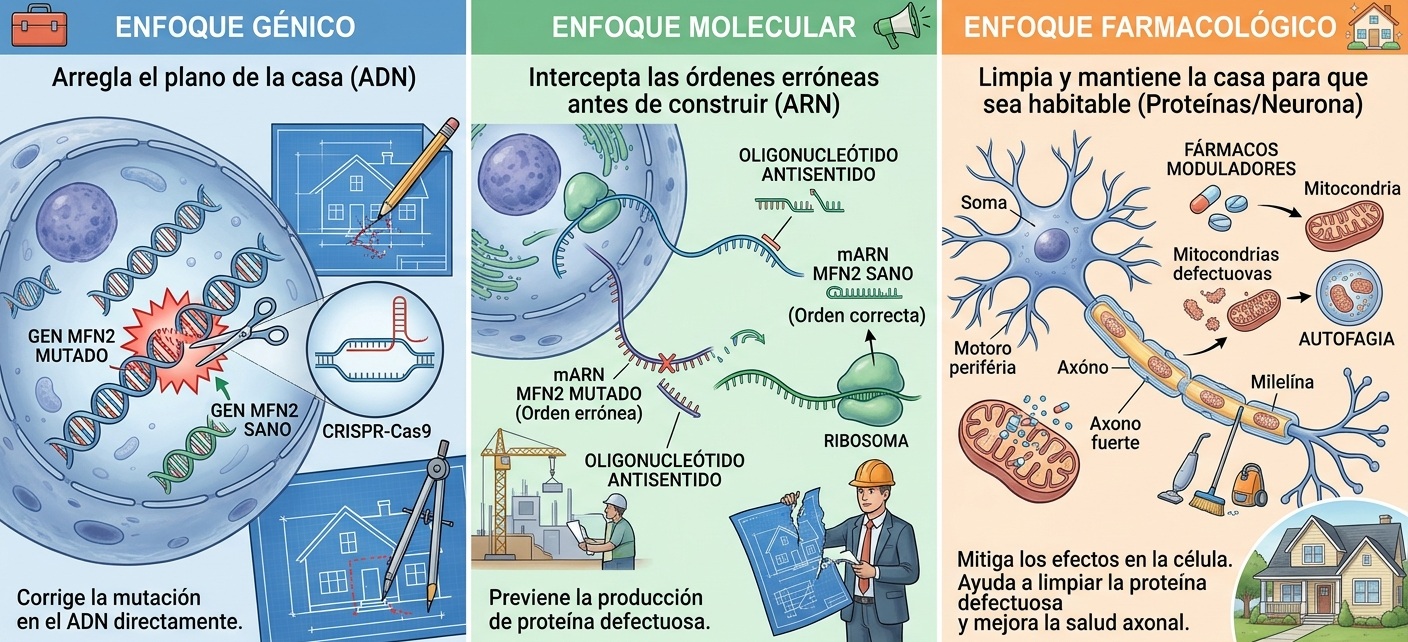
Tres maneras distintas de abordar la misma enfermedad, con niveles de madurez muy diferentes y retos técnicos que no se parecen entre sí.
Sustituir la pieza dañada
Es la vía más «definitiva», pero también la más compleja técnicamente. Aquí el objetivo es el gen MFN2 en el núcleo de la célula.
Interceptar el mensaje
Aquí es donde se sitúa la innovación más reciente. No cambia el ADN de la persona para siempre, pero actúa directamente sobre el proceso genético «bloqueando» las órdenes de la mutación.
Reparar el entorno
Aquí no se interviene en el código genético. Lo que hacemos es suministrar medicamentos (fármacos) que ayuden a la neurona a funcionar mejor a pesar de tener el gen mutado.
Ninguno de estos enfoques está aprobado para la CMT2A. Esta página describe el estado del conocimiento, no recomendaciones clínicas.
Al revisar la literatura científica sobre el gen MFN2, uno de los enfoques que más encontraremos son los inhibidores de HDAC6. Gran parte de los equipos de investigación trabajan con estos compuestos y reportan de forma recurrente resultados muy prometedores en modelos animales. Sin embargo, la realidad clínica actual es que, a pesar de su gran presencia en los estudios de laboratorio, todavía no se han iniciado ensayos clínicos en humanos dirigidos específicamente a la CMT2A.
La CMT2A tiene una causa genética bien identificada, un mecanismo celular razonablemente descrito y ningún tratamiento modificador aprobado.
Variantes en MFN2 (1p36.22) son la causa de la CMT2A. La mayoría de los casos siguen un patrón autosómico dominante, con casos de novo frecuentes en formas de inicio temprano.
La pérdida de función de la mitofusina 2 altera la dinámica mitocondrial y el transporte axonal, con déficit energético en los segmentos distales de los nervios más largos.
Falta caracterizar mejor cómo progresa la enfermedad según la variante y la edad de inicio, algo clave para diseñar ensayos con medidas de resultado sensibles.
Además de los tres enfoques anteriores, la investigación avanza en estas áreas transversales que sostienen cualquier futuro tratamiento.
Restaurar la fusión y la calidad de la red mitocondrial. Se estudian moduladores de MFN2 y estrategias que compensan su pérdida de función.
Favorecer que las mitocondrias lleguen a los segmentos distales del axón y que las dañadas se eliminen de forma selectiva.
Células madre pluripotentes inducidas (iPSC) y neuronas diferenciadas a partir de pacientes permiten probar hipótesis con genética humana real.
Escalas funcionales, imagen de nervio y biomarcadores en sangre para detectar progresión y respuesta en ensayos con pocos participantes.
Entender este recorrido ayuda a interpretar titulares: un resultado prometedor en células no equivale a un tratamiento disponible.
Identificar qué función celular falla por la variante en MFN2 y si esa función es recuperable.
Reproducir el fenotipo en células de paciente y en modelos animales para medir el daño axonal.
Probar compuestos o vectores, descartar toxicidad y encontrar la dosis y la vía de administración adecuadas.
Fases de seguridad y eficacia, con criterios de inclusión claros y medidas de resultado validadas.
La disponibilidad cambia con frecuencia. Consulta los registros internacionales (ClinicalTrials.gov) y los registros europeos, filtra por «Charcot-Marie-Tooth» o «MFN2» y revisa siempre el centro, los criterios de inclusión y el estado del reclutamiento.
Confirma la variante en MFN2, permite un consejo genético adecuado y es un requisito habitual para entrar en registros de pacientes y en futuros ensayos dirigidos a la causa.
Algunos estudios de historia natural y de caracterización clínica admiten participantes con diagnóstico clínico. Lo habitual, sin embargo, es requerir confirmación molecular.
Bases de datos voluntarias que recogen información clínica y genética de forma estructurada. Sirven para conocer la historia natural de la enfermedad y localizar candidatos cuando se abre un ensayo.
Un registro de los grupos y proyectos que trabajan en MFN2, con enlaces a sus publicaciones.
Tabla actualizada de estudios abiertos, criterios de inclusión y centros participantes.
Resúmenes en castellano de los artículos científicos más relevantes, con nivel de evidencia.
¿Trabajas en investigación sobre CMT2A? Escríbenos y publicamos una ficha de tu proyecto en esta sección.